如何解读临床前动物研究中的药代动力学参数
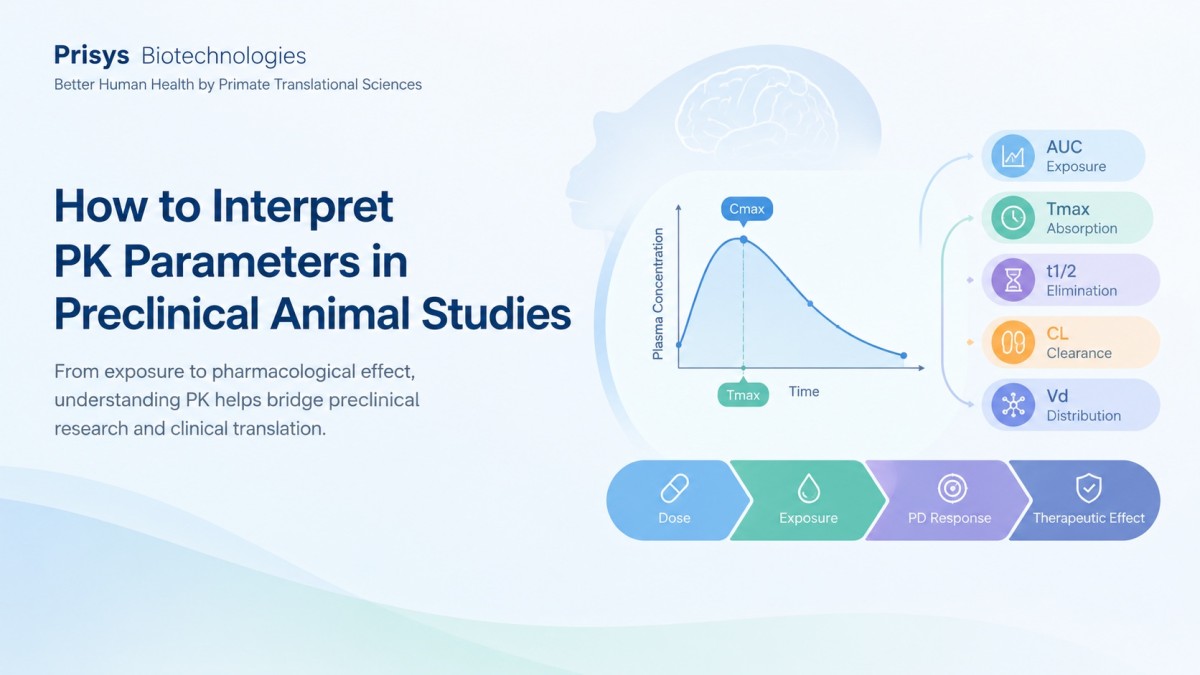
药代动力学(PK)研究描述药物进入机体后的吸收、分布、代谢和排泄过程,以及这些过程如何决定体内药物暴露。一次临床前 PK 实验通常产生大量参数,包括 Cmax、Tmax、AUC、半衰期、清除率和表观分布容积等。这些参数分别描述什么、彼此有什么关系、哪些对研发更有用,是研究者经常面对的问题。理解它们的关键并不是记住每个参数的定义,而是抓住一个基本关系:
给定剂量的药物进入动物体内后,血药浓度如何随时间变化,以及这种暴露如何与药效和安全性建立联系。
这也是临床前 PK 研究与 PK/PD 研究共同的基础。
从给药剂量到体内暴露:临床前 PK 究竟在测什么
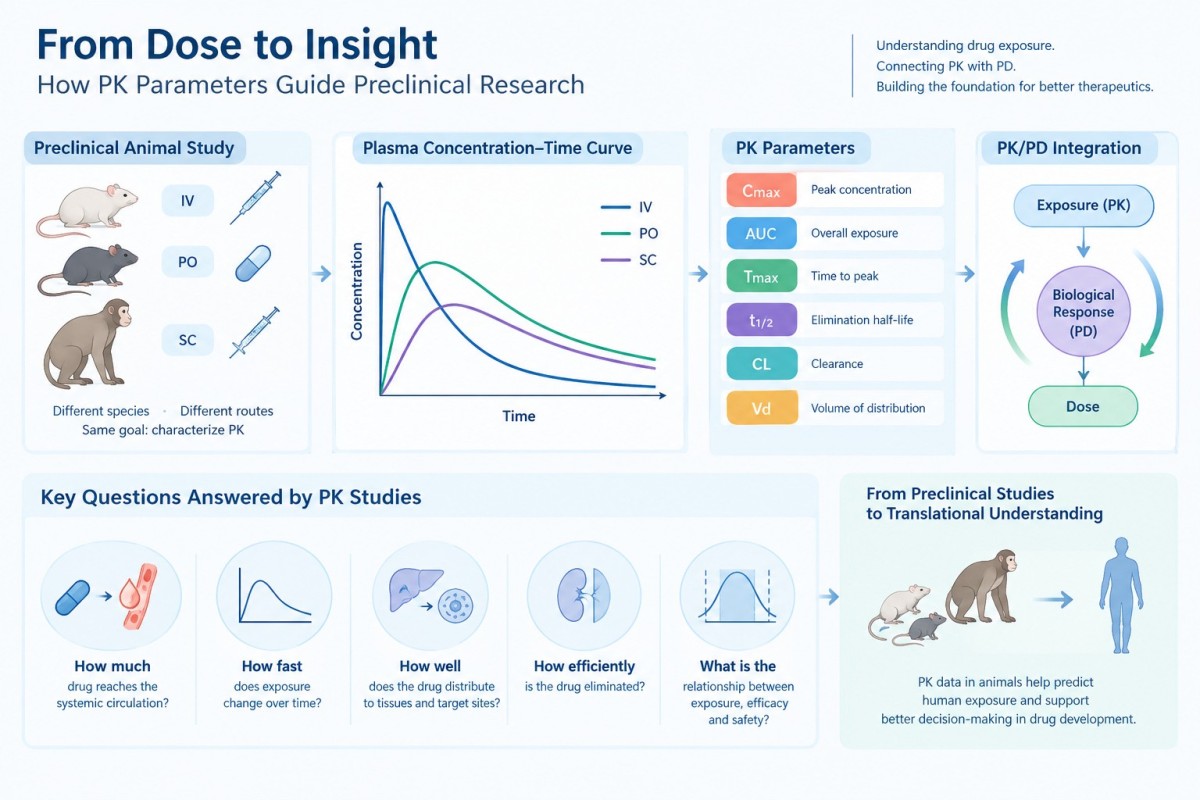
在体外实验中,把一定量的药物加入培养体系,可以直接定义实验环境中的药物浓度;但在活体动物中,给药剂量并不等于作用部位实际获得的药物浓度。以静脉给药为例,药物进入循环系统后会随血流分布至不同组织,并通过肝脏、肾脏等途径逐渐被清除;口服、皮下或其他非静脉途径还涉及吸收过程。因此,临床前动物研究通常通过连续采集血液样本获得不同时间点的血药浓度,并建立浓度–时间(C–t)曲线。这条曲线回答的是一个很具体的问题:在给定给药方案下,动物在不同时间点暴露于多少药物。
研究人员随后可以从 C–t 曲线中计算药物暴露、吸收和消除相关参数,并与药效学(PD)指标结合,用于分析剂量、暴露与生物学效应之间的关系。对临床前研究而言,这比单独观察“给了多少毫克药物”更有意义。
浓度–时间曲线是所有 PK 参数的起点
PK 参数并不是彼此孤立的数字,而是对 C–t 曲线不同特征的定量描述。一条典型的 C–t 曲线会经历几个阶段:给药后,药物浓度首先受吸收和分布过程影响;随后进入相对稳定的消除阶段,血药浓度逐渐下降。不同给药途径产生的曲线形态可能明显不同——静脉给药通常不经历吸收阶段,给药后可较快获得较高的血药浓度;口服、皮下或肌肉给药需要经过吸收过程,因此会出现 Tmax,并可能受吸收速率、生物利用度以及给药部位等因素影响。
采样数据能否覆盖吸收和消除过程,是正确解释 PK 参数的前提。如果采样时间过于集中在早期,可能无法准确描述终末消除阶段;如果采样过早结束,半衰期和 AUC 等参数都会受到影响。因此,采样设计需要根据药物特征、给药途径以及预期暴露持续时间来规划。
临床前研究关注的 PK 参数
不同 PK 分析方法可以产生大量参数,但在临床前药理研究中,常用的指标通常可以归纳为三类:暴露参数、时间相关参数和处置参数。
暴露参数:动物接触了多少药物
Cmax 和 AUC 是临床前 PK 研究中基本的暴露指标。Cmax(峰浓度)表示观察期间血药浓度达到的峰值,可以反映给药后高浓度暴露的程度,因此在分析剂量增加、给药途径变化以及某些与浓度相关的潜在效应时具有意义。AUC 表示一定时间范围内的药物暴露量,常见指标包括 AUC0–t 和 AUC0–∞。从概念上看,Cmax 更接近“峰值暴露水平”,而 AUC 更接近“整个观察期间的累积暴露”。
这两个参数常用于比较不同剂量组之间的暴露差异,并进一步与药效学终点建立关系。需要注意的是,剂量增加并不意味着 Cmax 或 AUC 按相同比例增加:如果药物存在非线性 PK,剂量与暴露之间可能出现明显偏离,因此剂量比例性本身也是临床前 PK 研究中值得关注的问题。
时间参数:暴露变化有多快
Tmax 和半衰期是常见的时间相关参数。Tmax 表示达到峰值浓度的时间,对于口服、皮下等存在明显吸收过程的给药方式,可以帮助描述药物达到峰值暴露的时间特征。半衰期(t1/2)通常用于描述终末阶段药物浓度下降的时间尺度,但它并不等同于“药物在体内停留多久”:在多室模型中,药物可能先后经历快速分布和较慢消除,需要结合整条浓度–时间曲线来解释。在动物实验设计中,半衰期对给药间隔、采样窗口和观察周期的规划有实际意义。
处置参数:机体如何处理药物
清除率(CL)描述单位时间内机体从体内清除药物的能力,在一定条件下,较高的清除率通常意味着药物从循环中的消除更快。表观分布容积(Vd)描述药物在体内的分布特征,它并不代表某个真实解剖学意义上的“容器体积”,而是用于描述血浆浓度与体内药量之间关系的表观参数。
对于静脉给药,在经典线性条件下,AUC 与清除率存在密切关系:
AUC ≈ Dose / CL
其他给药途径还需要考虑生物利用度等因素,因此不能用一个固定公式从剂量直接推导有效剂量或临床剂量;实际剂量选择通常需要结合 PK、PD、疗效、安全性以及暴露–反应关系进行综合分析。
NCA 与房室模型:解读 PK 数据的两种路径
临床前 PK 数据通常可以通过非房室分析(NCA)或房室模型来解释。NCA 不需要预先假设具体的房室结构,而是直接基于观察到的 C–t 数据计算 AUC、Cmax、Tmax、半衰期、清除率等参数,因此适合常规临床前 PK 研究中的暴露描述和组间比较;房室模型则通过数学模型描述药物在不同假想“房室”之间的转运过程,可以进一步刻画吸收、分布和消除,并用于模拟不同给药方案下的浓度变化。
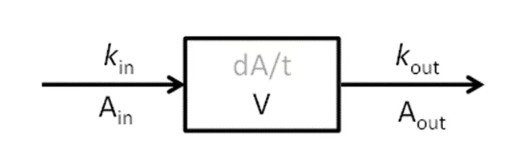
两种方法并不是简单的替代关系。以暴露描述和剂量比较为主要目的的临床前研究,NCA 往往已经能够提供足够的信息;当研究需要进一步模拟给药方案、解释复杂 PK 特征或者建立 PK/PD 模型时,模型化方法则有更大的应用空间。在更复杂的研发阶段,还可以结合群体 PK、PBPK 或其他机制模型,对个体差异、协变量以及组织分布等问题进行分析。
为什么 PK 需要与药效学一起解读
单独获得一条漂亮的 PK 曲线,并不能说明药物是否有效。具有研发意义的问题通常是:多大的体内暴露可以产生预期的药理作用。这正是 PK/PD 研究所关注的内容。在临床前动物研究中,可以同时获得血药浓度以及疾病相关 PD 指标,再分析不同剂量产生的暴露差异,以及暴露变化是否伴随药效指标的改变。
这类分析能够帮助研究人员判断:
- 给药剂量是否产生了预期暴露;
- 药效是否与药物暴露相关;
- 不同动物或不同剂量之间的暴露差异是否足以解释药效差异;
- 是否存在明显的暴露–反应关系。
因此,对创新药临床前研究而言,PK 参数的意义往往不在于单独报告一个 Cmax 或 AUC,而在于把这些参数放进剂量–暴露–反应的整体框架中理解。
为什么 NHP 研究中的 PK 值得重视
在药物进入临床之前,不同动物种属可能被用于评价药物的药理作用、PK 特征和安全性。非人灵长类(NHP)研究在部分候选药物的临床前转化评价中具有参考价值,特别是在需要综合考虑复杂生理过程、CNS 功能、免疫反应或长期药效变化的研究中。在 NHP PK 研究中,除传统的血药浓度测定之外,还可以根据研究目的进一步结合药效学终点、影像学、生物标志物以及疾病模型;例如在 CNS 药物研究中,血浆暴露不一定能够完整解释中枢作用,此时可以结合 MRI、PET/CT 等影像技术以及行为学和其他 PD 指标,从不同层面评估药物的体内过程和生物学效应。
浦灵生物(Prisys Biotech)的临床前研究平台把 NHP 药理研究与 PK/PD、疾病模型以及临床级影像技术结合在一起,用于支持候选药物的体内药效和暴露评价;研究中心配备 MRI、CT、PET-CT 和 DSA 等影像设备,可根据研究设计开展纵向影像评估。在分子影像研究中,PET/SPECT 等技术还可以进一步用于体内生物分布、药代动力学和靶点结合等研究,为传统血液 PK 数据提供补充信息。相关研究框架通常覆盖生物分布、药代动力学、靶点结合和药效学等临床前评价指标。
怎样设计一项有用的临床前 PK 研究
临床前 PK 研究的价值很大程度上取决于实验设计。首先,需要根据给药途径和候选药物的预期 PK 特征确定采样方案:对于可能存在快速吸收或快速分布的药物,要保证早期采样点能够捕捉浓度变化;对于半衰期较长的药物,则需要合理延长采样窗口。其次,采样应覆盖主要 PK 阶段——观察时间过短可能无法可靠估计终末消除参数,而过于密集或不必要的采样则会增加动物操作负担。
在 NHP 研究中,还需要综合考虑动物数量、重复采血能力、给药方案以及研究终点之间的关系。合理的设计可以让同一批动物的数据同时服务于 PK、PD 和疗效分析,从而提高单个研究的整体信息量。对于疾病模型研究,还应尽可能使 PK 采样与关键 PD 时间点相匹配,这样获得的数据才更适合进一步开展 PK/PD 建模,而不是形成两个彼此独立的数据集。
从 PK 参数到转化决策
PK 参数本身并不是研发终点。在临床前阶段,PK 数据更重要的作用是帮助研究人员建立从剂量到暴露、再到药理效应的定量联系,一项完整的临床前药理研究通常可以形成这样的逻辑链:
剂量 → 暴露 → 靶点/PD 反应 → 药理效应
这条关系建立之后,研究人员才能进一步判断候选药物的暴露范围、药效持续时间、剂量间隔以及不同给药方案之间的差异。因此,理解 PK 并不意味着记住几十个甚至上百个参数,而是理解这些参数分别描述了药物体内过程的哪一个方面,以及它们如何共同解释动物实验中的药物暴露和药理效应。对于临床前药物研发而言,有价值的 PK 研究不是产生更多参数,而是获得能够与 PD、疗效和安全性相互关联的数据,并为后续转化研究提供定量依据。
常见问题
问:临床前动物研究中通常需要关注哪些 PK 参数?
答:Cmax、AUC、Tmax、半衰期、清除率和表观分布容积都是常被解读的参数。它们的相对重要性取决于研究目的、给药途径以及候选药物自身的 PK 特征。
问:Cmax 和 AUC 有什么区别?
答:Cmax 描述观察到的峰值药物浓度,AUC 反映一定时间范围内的药物暴露量。Cmax 更接近峰值暴露,AUC 则提供整体系统暴露的信息。
问:为什么 PK/PD 分析在临床前药物研发中重要?
答:PK 描述药物暴露,PD 描述生物学反应。把两者联系起来,可以判断药理活性的变化是否与药物暴露相关,并为剂量和给药方案的评价提供定量依据。
问:什么情况下适合用 NCA 分析临床前 PK 数据?
答:当研究的主要目的是刻画和比较观察到的暴露与处置参数、且不需要预设房室模型时,NCA 是常用方法。更复杂的研究问题可能需要房室模型、群体 PK、PBPK 或 PK/PD 建模。
问:为什么要在非人灵长类中开展 PK 研究?
答:NHP 研究的价值在于,其生理特征与某些转化研究问题相关,可以在该种属中获得 PK 和 PD 信息。当研究需要整合评价系统暴露、疾病生物学、功能学终点或可与临床对应的指标时,这类研究的作用尤其需要考虑。
Get in Touch
*We respect your confidentiality and all information are protected.