"这个分子的体外数据很好",是立项讨论里常听到的一句话。它通常指候选药物在酶学活性、细胞效力、选择性和体外稳定性上表现不错,有些项目还同时具备较低的 CYP 风险。这些结果是药物发现阶段判断分子优劣的依据,但不足以说明分子进入动物体内后能获得理想的暴露和药效。
研发中反复出现的情况有几类:小分子在肝微粒体里稳定,动物体内却清除较快,口服暴露低于预期;抗体体外结合能力强,细胞实验也漂亮,体内靶点覆盖却不足;ADC 的抗体部分半衰期很长,游离 payload 却提前释放,疗效和安全性都受影响。
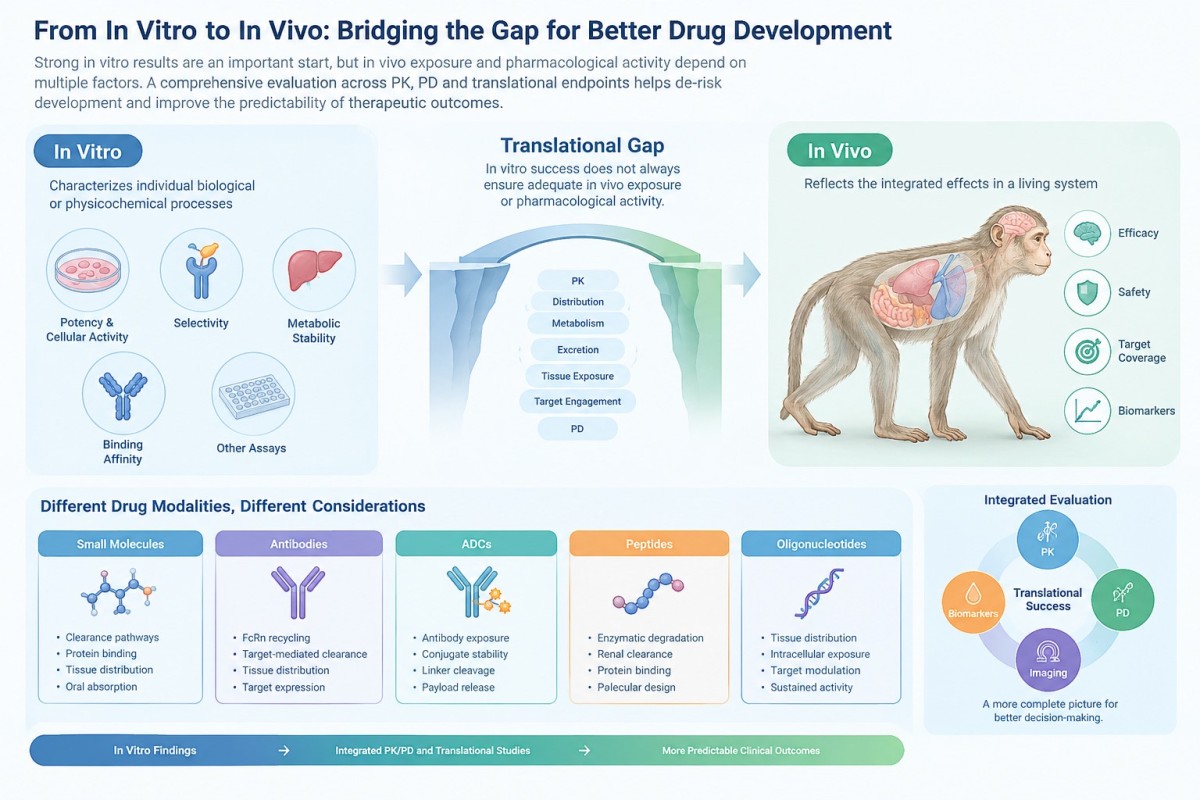
问题的根源在于,体外实验只看得到药物行为的一个环节。体内 DMPK 研究要处理的是吸收、分布、代谢、排泄、靶组织暴露以及药效与安全性之间的完整关系,而不同药物形式在体内的行为差别很大。评价传统小分子的那套标准,放到抗体、ADC、多肽和小核酸上并不适用。
体外数据的三个盲区
在讨论具体分子类型之前,值得先把体外体系的局限说清楚。这些局限不是操作失误,而是实验设计目的决定的。
盲区之一是体系简化。肝微粒体只包含部分代谢酶,缺少完整的细胞结构和辅因子环境;单细胞系表达模型只保留一条信号通路。体系里没有的途径,在体系里就永远不会成为限速步骤,于是体外结果天然偏向"代谢稳定"。
第二个盲区是浓度与暴露的错位。体外实验在一个相对恒定的浓度下观察效应,体内浓度则随吸收、分布和消除不断波动,峰浓度和谷浓度可能相差数十倍。用恒定浓度下的 IC50 去推算体内有效剂量,需要先知道靶组织中的游离浓度是多少,而这个数往往没人测过。
第三个盲区是时间尺度。体外孵育通常以小时计,体内观察窗口可能是数天到数周。缓慢的靶点周转、受体再循环、蛋白合成与降解,在短时间实验里不会显现,却常常决定药效能维持多久。
同一句"体外好",在五种分子上含义不同
把体外指标和体内结局放在一起看,落差出现的位置有明显规律。
这张表说明的不是"体外数据没用",而是每一项体外指标背后都对应着一个被简化掉的体内环节。下面按分子类型分开看。
表格右侧一列列出的不是检测项目清单,而是几个必须被回答的问题:药物以什么形式到达作用部位,到达的量有多少,这个量能不能解释观察到的药效,达不到时缺的是哪一环。把这些问题按顺序答完,一个分子值不值得往下走通常就有答案了;答不完,往往说明还缺一项关键数据,而不是分子本身不行。
小分子:微粒体稳定不等于体内清除率低
肝微粒体稳定性是小分子早期 DMPK 评价中的常用指标,用来观察化合物在部分肝脏代谢酶作用下的降解速度。一个分子在人肝微粒体中稳定,说明它不容易被这套实验体系里的代谢酶快速代谢。
体内清除涉及的途径比这多得多。肾脏滤过和主动分泌、胆汁排泄、肠道首过效应、转运体作用、血浆降解、组织分布,都会影响药物在体内的暴露;溶解度、渗透性、蛋白结合和游离比例,则影响口服吸收和实际药效。
所以看到微粒体稳定性好,要紧的问题不是"这药会不会被清除",而是"它在体内主要通过什么途径被清除"。后续研究一般会把微粒体和肝细胞稳定性,与静脉和口服 PK、生物利用度、血浆蛋白结合、代谢物谱、组织分布及排泄途径放在一起分析。这类研究的时间点与分组如何安排,在药代动力学研究设计中有较细的拆解。
对小分子来说,血浆总浓度也不等于药理活性。能进入组织并结合靶点的,往往是游离药物或活性代谢物。作用部位的游离药物暴露,比单一的血浆浓度更能解释药效。计算暴露参数时,采样时间点和方法选择同样会影响结论:用NCA分析可以从浓度-时间曲线得到 Cmax、AUC 和半衰期,但这些参数描述的是血浆,不是靶点。当分布过程明显、组织浓度与血浆浓度不同步时,就需要更完整的模型来刻画。
游离浓度需要单独测定。超滤或平衡透析可以把结合型与游离型分开,但平衡时间、膜吸附、pH 和温度都会影响结果;血浆的游离分数不能直接替代组织匀浆的游离分数。把测得的游离分数代回总浓度,才得到可以与体外 IC50 对比的数值。这一步在项目里经常被跳过,于是体外有效浓度与体内暴露始终对不上。
抗体与 ADC:需要关注的不只是抗体浓度
抗体药物的体内命运与小分子不同:它们基本不依赖 CYP450 代谢,清除更多受 FcRn 循环、靶点介导清除、组织分布、蛋白降解以及免疫反应影响。
IgG 抗体能在血液中维持较长时间,一个原因是 FcRn 对抗体的回收作用。但半衰期长不等于药效好。抗体能否进入疾病组织、维持足够的靶点覆盖,还取决于靶点表达水平、组织分布、内吞特征,以及抗体与不同动物种属靶点之间的结合差异。
抗体项目不能只看半衰期和总抗体浓度。血浆暴露、组织分布、靶点覆盖、生物标志物变化和药效终点要联系起来看。对于靶点介导清除明显的抗体,体内暴露和靶点表达之间还可能出现复杂的非线性关系,这也是房室药代动力学模型在抗体项目里比在小分子项目里更难拟合的原因:清除项本身随靶点状态变化,模型参数就不再是常数。
ADC 的评价更复杂。ADC 由抗体、linker 和 payload 三部分组成:抗体负责靶向和体内分布,linker 影响循环稳定性和细胞内释放,payload 决定药理作用本身。三者互相牵制,不能简单叠加。
进入体内后,ADC 可能发生去偶联、linker 断裂、DAR 变化、抗体降解以及活性代谢物形成。只测总抗体浓度,既不知道体内还剩多少完整 ADC,也判断不了游离 payload 有没有提前释放。ADC 研究通常要同时关注总抗体、偶联抗体、完整 ADC、DAR、游离 payload 和主要活性代谢物,每一项对应不同的分析方法,也对应不同的稳定性要求。
DAR 也不是越高越好。DAR 高,单位抗体携带的 payload 多,但疏水性、聚集倾向和肝脏摄取也会上升,清除加快,完整 ADC 的暴露反而下降。偶联数量、linker 稳定性、组织分布、疗效和安全性,需要在设计阶段一起权衡。这类权衡没有通用答案,只能回到具体分子的理化性质和目标适应症上判断。
还有一层容易被忽略:抗体和 ADC 的组织分布很难靠血浆浓度推断。血浆暴露高,可能是因为药物停留在血管内没有外渗;血浆暴露低,也可能是药物快速结合到靶组织后被内吞降解。区分这两种情况,需要配合组织匀浆定量、免疫组化定位或影像学手段,把"在血里"和"在靶组织里"分开看。
多肽与小核酸:血浆半衰期不能单独解释药效
多肽的半衰期同时受蛋白酶降解和肾脏清除影响。多肽长效化不只是把结构做稳定,还可能用到白蛋白结合、脂质化、分子量增加或缓释制剂等设计手段。
这些改造延长了体内停留时间,也可能改变游离比例、组织分布、受体结合和药效持续时间。多肽项目要综合评估血浆和全血稳定性、蛋白结合、肾脏清除、组织暴露及 PD 持续性,靠半衰期判断长效特征是不够的。一个半衰期延长的分子,如果大部分以结合形式存在,游离浓度未必上升,药效也就未必改善。
小核酸则进一步说明,血浆 PK 不总是药效的直接替代指标。对 siRNA 和 ASO 而言,血浆主要承担运输作用,决定药效的往往是组织摄取、细胞内分布、内体逃逸以及靶 RNA 或蛋白的持续变化。
小核酸从血液中快速消失,不等于药物失效。只要药物能进入正确的组织和细胞,并以具有活性的形式发挥作用,血浆浓度下降之后仍可能继续产生 PD 效应。反过来,组织总浓度高也不保险:如果药物主要停留在细胞外,或者没到达有效的细胞内区室,预期药效一样出不来。跨种属外推时还会叠加一层不确定性,相关讨论见毒代动力学种属差异。
这也解释了为什么小核酸项目常把组织浓度作为主要暴露指标,同时用靶 RNA 的下降幅度作为药效读出。两者之间若出现分离,需要先确认测的是不是同一块组织、同一种细胞群,再讨论递送效率的问题。血浆数据在这类项目里仍然有用,它说明药物进入体内后是否被快速清除,只是不能单独承担解释药效的任务。
从体外结果到体内转化,需要一条完整证据链
判断一个候选药物值不值得进入下一阶段,半衰期、清除率、峰浓度(Cmax)和体外活性都不够用。需要先回答几个问题:药物真正作用的位置在哪里,体内检测到的是不是有效形式,PK 能不能解释 PD,动物种属能不能反映临床相关的药物行为,有效暴露和安全性暴露之间有没有合理的窗口。
不同药物形式的关注点也不同。小分子要看游离药物和靶组织暴露;抗体要看靶点覆盖能维持多久;ADC 要确认完整偶联物能否稳定到达作用部位并释放 payload;多肽要分析长效化设计有没有真正改善药效持续时间;小核酸则更看重细胞内暴露和持续性 PD,而不是血浆浓度。
在 CNS、呼吸系统、免疫炎症等复杂疾病研究中,单一时间点或单一终点往往解释不了药物行为。把 PK/PD、生物标志物、组织分布、影像学和功能性终点放在一起做纵向评价,才能判断药物是否真正到达作用部位,并建立暴露、靶点作用和药效之间的关系。
剂量选择也要回到暴露上。动物实验里设置的剂量梯度,如果缺少配套的暴露数据,就无法判断毒理研究中高剂量组对应的暴露是临床拟用暴露的几倍。安全窗由暴露比推算,不由剂量比推算,两者之间的差别在种属清除率差异较大时尤其明显。
采样与分析:结论的可信度从这里开始
前面讨论的都是"测什么",还有一半问题在"怎么测"。同一个分子,采样设计不同,得到的清除率和半衰期可能差出一倍。
时间点的分布要匹配药物的动力学特征。吸收相和峰附近需要密集采样,否则 Cmax 会被低估;消除相要延伸到能够可靠估计末端斜率的时间范围,采样窗口太短,半衰期就算不准。组织样本的采集时点还要与血药峰对应,否则拿到的可能是分布相而不是稳态的浓度关系。
基质差异同样影响结果。血浆、血清、组织匀浆的蛋白组成和脂质含量不同,分析方法要按基质分别验证;核酸和脂质类分析物容易吸附在管壁和滤膜上,耗材材质、添加剂和冻融次数都会改变回收率。定量下限附近的数据信噪比低,高浓度样本又需要稀释,稀释的可靠性也要单独确认。
组织取样位置需要固定。同一器官的不同部位、皮质与髓质、病变区与周边区,药物浓度可能相差数倍。取样位点不统一,组间比较就失去了基础。
把测什么、怎么测这两层问题落到实验里,需要的是能同时承接给药、采样和影像评价的平台。浦灵生物的非人灵长类疾病模型、转化药理、PK/PD 评价和临床相关影像平台,可以为不同药物形式提供更接近临床研究逻辑的体内评价。针对 CNS 药物、局部递送药物和需要长期观察的疾病模型,MRI、CT、PET-CT、DSA 和行为学分析能从组织与功能两个层面跟踪药物的作用过程,让"药物到了没有、待了多久、起了什么作用"这三个问题在同一批动物身上得到回答。
体外数据是药物研发的起点。真正有价值的 DMPK 研究,是把分子设计、体内暴露、作用部位、靶点作用、药效和安全性连成一条线,判断药物进入真实生物系统后能不能按预期方式发挥作用。这条线断在哪一环,后面的投入就可能落空。
推荐阅读
- 非人灵长类NHP PK/PD研究服务 — PK/PD 一体化研究的服务范围与样本流程
- 药代动力学(Pharmacokinetics,PK) — 从基础概念梳理 PK 参数的含义与适用边界
- PK / PD / ADME — 英文站:PK/PD/ADME 平台的英文概览
- Evaluating DMPK Properties Of Candidate Compounds in Early Drug Discovery — 英文站:早期发现阶段 DMPK 评价的指标选择
联系我们
- 咨询热线: 021-5043 5616
- 业务邮箱: bd@prisysbiotech.com
- 官方网站: https://www.prisysbiotech.com/
- 公司地址: 上海市奉贤区金海公路6055号35幢8楼
- 扫码联系: 左侧扫码关注浦灵生物官方公众号,右侧扫码添加 BD 微信(手机上可长按图片识别二维码)。
Get in Touch
*We respect your confidentiality and all information are protected.