新药申报需要哪些药效学研究?从非临床药效到临床转化的完整理解
药效学(Pharmacodynamics,PD)是新药非临床研发中的重要一环,它要回答的核心问题只有一个:药物进入机体后,有没有按照预期的作用机制产生相应的生物学效应。
对准备申报的项目来说,药效学研究的价值不止于证明“药物有效”。审评真正关注的是药物暴露、靶点作用、药理效应与疾病相关功能终点之间的逻辑关系是否成立。无论递交中国 NMPA/CDE、美国 FDA 还是其他监管机构,都不存在一份适用于所有药物的固定“药效学实验清单”:药物类型、作用机制、适应证、给药途径、疾病特点和研发阶段不同,PD 研究的设计就不同。
所以申报阶段真正要回答的,不是“需要做多少项 PD 实验”,而是现有非临床药效学证据能不能支撑起作用机制、药理活性、剂量与暴露选择,以及向临床研究的转化。
什么是新药研发中的药效学研究?
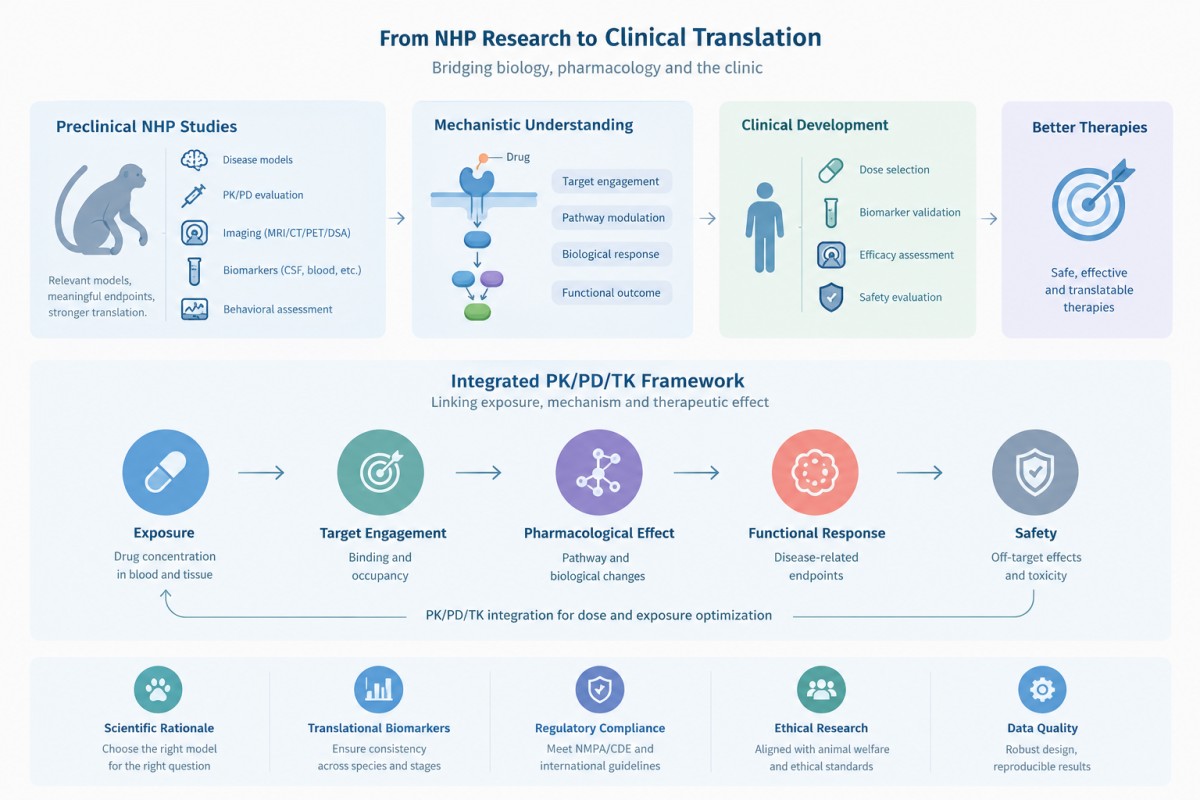
药代动力学(Pharmacokinetics,PK)描述“机体如何处理药物”,涵盖吸收、分布、代谢和排泄;药效学则关注“药物对机体产生了什么作用”。在临床前研究中,PD 需要回答几个相互关联的问题:药物能否到达预期的作用部位,能否与预期靶点发生作用,靶点作用能否引起下游信号或生物学通路的变化,这种变化又是否产生了与疾病或治疗机制相关的功能性效应。这些问题串起来,就是药物从“进入机体”到“产生药理作用”的证据链。
一个具有转化价值的 PD 研究体系通常概括为:
药物暴露 → 靶点作用 → 通路调节 → 药理效应 → 功能/疾病终点 → 临床转化
不同药物只用得上其中部分环节,但整条研发逻辑应当保持一致。
中国 NMPA/CDE 对非临床药效学研究怎么看?
中国的药品注册监管机构已由原 CFDA 调整为国家药品监督管理局(NMPA),技术审评主要由药品审评中心(CDE)承担。从监管原则看,非临床研究强调科学性、完整性和数据真实性:《中华人民共和国药品管理法》要求药物研发活动遵守非临床研究质量管理规范(GLP)等相关要求,开展非临床研究应具备相应人员、设施、仪器和管理体系,保证研究数据、文件和样品的真实性。
这里有一个容易混淆的问题:GLP 要求与药效学研究本身的科学设计要求,是两件事。 GLP 解决的是非临床研究过程的质量管理、数据完整性和可追溯性;至于“选什么模型、设什么剂量、采用什么 PD 终点”,属于科学研究设计和药理学评价的范畴。按 GLP 做完药效学实验,覆盖不到申报对 PD 的全部要求。
不同类型的新药,CDE 会结合药物特点、作用机制和临床开发目的,对非临床药理毒理资料作综合评价。现行技术指导原则体系分别涉及非临床药代动力学、安全药理学以及不同药物类型的非临床研究要求;其中非临床药代动力学研究的目的之一,就是结合药效学和毒理学结果解释药物暴露与药效或毒性之间的关系。对中国申报项目更合理的理解是:PD 不是孤立的一个研究项目,而是非临床药理、药代和毒理证据体系的组成部分。
靶点结合并不等于体内靶点作用
药效学首先要回答的问题之一,是药物是否真正作用于预期靶点。体外实验能证明一个小分子结合了某个受体或抑制了某种酶,进入动物体内后却未必产生相同的作用:药物需要先到达靶组织,并在适当的浓度和生物学环境下保持活性。相比单纯的体外结合实验,体内靶点作用(target engagement)提供的信息更进一步。
中枢神经系统(CNS)药物尤其受制于此。血脑屏障、脑组织分布、转运体、局部代谢和给药途径,都会影响系统暴露能否转化为脑内药理作用。CNS 项目的 PD 研究因此常常要综合药物暴露、CSF 生物标志物、受体占有率、神经递质变化、脑组织相关终点、影像学指标和行为学指标等不同层面的证据。在特定项目中,非人灵长类(NHP)研究还能进一步支持这些指标与临床研究之间的转化;涉及脑部给药、CSF 采样或复杂神经行为终点时,NHP 模型提供的实验条件与临床研究设计更为接近。
剂量–反应关系为什么重要?
药效学研究要解释两件事:药物有没有效,以及在什么剂量或暴露水平下产生多大效应。剂量–反应(dose–response)或暴露–反应(exposure–response)关系帮助研究者判断药理效应出现的范围、效应强度以及是否存在平台期。
以剂量递增为例,某项 PD 指标可能持续变化,也可能在达到一定暴露后趋于平台。如果继续加量既不能明显提高药理效应,不良反应或安全风险又在上升,单纯提高剂量就换不来更大的治疗获益。PD 数据与 PK/TK 数据结合,形成的是完整的暴露–效应关系。
PK 回答“药物暴露了多少”,PD 回答“产生了什么作用”。 二者结合,进一步回答的是:“在什么暴露水平下产生预期的药理作用?” 这正是候选药物剂量选择和后续临床研究设计的依据。
生物标志物是连接临床前与临床的重要桥梁
临床前 PD 研究的核心挑战,是把动物实验中的药理效应与人体中的临床终点联系起来,这也正是转化药理学(translational pharmacology)中生物标志物的价值所在。
理想情况下,临床前的关键 PD biomarker 应当有明确的生物学机制,并且能在临床阶段用相对一致或具有可比性的方式检测。例如,作用于特定炎症通路的候选药物,可以检测相关细胞因子或下游通路变化来评价药理活性;CNS 药物则多用 CSF 生物标志物、影像学指标或行为学指标。一个临床前终点如果完全无法在临床阶段检测,它对后续临床剂量选择和机制验证的价值就会受限。
由此得到的结论是:PD 研究宜从临床开发目标倒推设计。等到临床试验即将开始才去找能对应的生物标志物,通常为时已晚。
安全药理学与药效学有什么关系?
药理作用不限于期望的治疗作用。候选药物也可能作用于非预期靶点,或对重要生理系统产生不良药理效应,安全药理学(Safety Pharmacology)要评价的正是药物对中枢神经系统、心血管系统和呼吸系统等重要生理功能的潜在影响。
需要注意的是,安全药理学与疗效性药效学是两个不同的研究概念。 前者识别潜在的不良药理作用,后者解释药物的作用机制和治疗相关药理效应。两者可以借助 PK/TK 暴露数据建立联系:某项非预期药理作用如果只在较高暴露水平下出现,暴露–效应关系就能说明治疗性药理作用与安全风险之间的距离。中国现行安全药理学技术指导原则同样强调根据药物特点和临床使用目的合理设计研究,并对进入临床前的核心安全药理学评价提出相应要求。把这些内容放在统一的暴露–效应框架下理解,比彼此割裂更有意义。
为什么PK、TK和PD需要结合起来分析?
只有 PD 而没有暴露数据,研究者难以判断某个药理效应对应的实际药物暴露水平;只有 PK 而没有 PD,也无法判断某一暴露水平是否真正产生了预期的生物学作用。临床前项目更完整的研究逻辑是:
Exposure → Target Engagement → Pharmacological Effect → Functional/Disease Response
药物暴露 → 靶点作用 → 药理效应 → 功能或疾病相关反应
毒理研究还可以加入安全性终点,形成治疗性暴露与毒性暴露之间的综合评价。这种整合分析支撑候选药物剂量选择、暴露水平解释和临床转化。我国非临床药代动力学指导原则同样强调,药物浓度和 PK 参数为药效或毒性大小提供基础,并为临床给药方案设计提供参考。
NHP在转化药效学研究中的作用
NHP 的使用应基于明确的科学问题和物种选择依据,而不是项目清单上的一项默认动作。当药物的作用机制、组织分布、免疫学特征、神经生理学特征或临床相关终点在其他动物模型中难以充分评价时,NHP 研究能提供额外的转化信息。
CNS 药物方面,NHP 可以支持 CSF 采样、脑部相关 PD 评价、神经行为学评价和影像学研究。部分慢性疾病模型中,MRI、CT、PET/CT 等影像学方法可提供纵向评价,使研究者在同一动物中重复观察疾病进展或治疗反应,无需完全依赖终末组织学评价。浦灵生物(Prisys Biotechnologies Co., Ltd.,简称 Prisys Biotech)的 NHP 临床等效影像平台涵盖 MRI、CT、PET-CT 和 DSA,用于不同疾病模型中的疾病进展、药物分布和治疗反应评价。
行为学是另一类重要的功能性 PD 终点。帕金森病、脑缺血、疼痛、瘙痒以及其他影响运动或感觉功能的疾病,都能用定量行为学分析评价治疗前后的功能变化。以 NHP 瘙痒研究为例,抓挠频率、抓挠持续时间以及行为轨迹都是评价治疗反应的功能性指标;浦灵生物已建立基于 IL-31 诱导的 NHP 瘙痒模型,并可结合 AI 行为分析对抓挠行为进行量化。“疾病模型 + PD 终点 + PK/暴露 + 生物标志物”的综合研究模式,比只观察单一终点更有利于解释候选药物的作用机制和治疗反应。
中国新药申报中的PD研究应该做到什么程度?
国内新药研发项目常见的误区,是寻找一份“所有新药都必须完成的 PD 实验清单”。更合理的思路是根据药物特点建立有逻辑闭环的非临床药理证据。一个较为完整的 PD 策略通常要回答以下问题:
- 药物是否作用于预期靶点;
- 是否能在相关组织达到有效暴露;
- 是否产生与作用机制一致的生物学变化;
- 药理效应是否具有剂量或暴露依赖性;
- PD 终点是否具有足够的灵敏度和重复性;
- PD 结果能否与 PK/TK 以及安全性数据结合解释;
- 关键 PD 指标能否在一定程度上向临床研究转化。
具体到中国 NMPA/CDE 申报,还要根据药物类型、注册分类、适应证和研发阶段,结合适用的非临床技术指导原则与申报资料要求判断。“符合监管要求”不是机械完成某几个实验,而是形成与药物特征和临床开发目标相匹配、科学合理且可追溯的非临床证据体系。
数据质量与重复性同样重要
PD 终点不是越多越好。一个研究同时测几十个指标,却没说清每个指标对应什么科学问题,数据量再大也提高不了申报资料的解释力;有明确机制基础、经过适当验证并能稳定重复的 PD 终点,价值反而更高。
研究设计要考虑对照设置、基线测量、剂量选择、采样时间点、分析方法、统计方法以及动物模型本身的变异性。纵向研究还需关注重复测量设计,以及同一动物不同时间点数据之间的关联。
跨物种的终点选择也影响后续解释。小鼠研究采用某种脑组织指标,NHP 研究采用完全不同的 CSF 指标,临床阶段又换用第三种血液指标,三个阶段的数据之间就很难串成清晰的证据链。临床转化应当从早期临床前研究就开始规划。
从非临床PD走向临床开发
药效学贯穿候选药物研发的全过程,而不是 NDA 申报资料里一个孤立章节。早期阶段,PD 帮助确认作用机制、证明药理活性;候选药物筛选阶段,PD 用于比较不同候选分子的药理效应;临床前开发阶段,PK/PD 关系支持剂量和暴露水平选择;进入临床后,可在临床检测的生物标志物进一步支持机制验证和剂量优化。
合理的临床前 PD 策略最终要回答的,是“这些实验是否共同证明了药物为什么有效、在什么暴露水平下有效、这种药理作用能否合理地向人体转化”这样一个问题。
以 NHP 为核心的临床前研究,研究设计还可以把疾病模型、PK/PD 评价、临床等效影像、生物标志物和功能性行为终点组合起来。浦灵生物的非人灵长类研究平台覆盖多种疾病模型,并配备上述临床等效影像设备,可根据具体研究问题定制评价方案。
总结
新药申报中的药效学研究没有适用于所有药物的固定实验清单。无论中国 NMPA/CDE、美国 FDA 还是其他主要监管体系,PD 研究的核心价值都在于建立一条科学、合理、可解释的证据链,把药物暴露、靶点作用、药理效应、功能或疾病终点以及临床转化串起来。
对中国新药研发企业来说,更值得投入的是在项目早期明确作用机制、选择有生物学意义的 PD 终点,并整合 PK、TK、安全药理学、生物标志物和疾病模型数据。需要进一步提高临床转化价值的项目,NHP 模型、纵向影像学、CSF 采样和定量行为学等方法可以在特定科学问题下提供额外的转化证据。
一个有价值的 PD 研究体系应当回答三个问题:药物是否按照预期机制发挥作用?药理作用在什么暴露水平下出现?这种非临床药理效应能否与临床开发中的机制和疗效终点建立合理联系?
常见问题
中国NMPA是否规定所有新药必须完成完全相同的药效学实验?
不是。非临床研究应根据药物特点、作用机制、适应证和临床使用目的进行科学设计,具体研究内容需要结合相应的技术指导原则和注册申报要求判断。
药效学研究是否必须按照GLP开展?
这里要区分“药效学研究的科学设计”和“非临床研究的质量管理要求”。《国药品管理法》要求药物研发活动遵守 GLP 等相关要求,但具体研究是否属于必须按 GLP 开展的安全性评价研究、适用怎样的质量管理要求,需要结合研究性质和适用法规判断。把“药效学研究”与“安全性评价研究”直接等同,是不准确的。
NHP药效学研究是否是新药申报的必选项?
不是所有项目都必需。NHP 的使用应根据物种相关性、作用机制、药代特征、疾病模型以及临床转化问题进行科学论证。
PK和PD为什么需要结合?
PK 描述药物暴露,PD 描述药物效应。二者结合,才能建立暴露–反应关系,解释候选药物在什么暴露水平下产生预期药理作用。
影像学可以作为PD终点吗?
在适当的药物和疾病研究中可以。PET、MRI、CT 等技术可用于评价疾病进展、组织变化、药物分布以及部分与药理机制相关的生物学变化。是否构成正式 PD 终点,需要根据具体研究目的和影像指标的生物学意义判断。
联系我们
- 咨询热线: 021-5043 5616
- 业务邮箱: bd@prisysbiotech.com
- 官方网站: www.prisysbiotech.com
- 公司地址: 上海市奉贤区金海公路6055号35幢8楼
- BD项目咨询: 扫下方二维码添加BD微信,获取一对一专属技术对接与极速响应。
Get in Touch
*We respect your confidentiality and all information are protected.